Mostrando postagens com marcador Genética Médica/Clínica. Mostrar todas as postagens

sábado, 23 de outubro de 2010

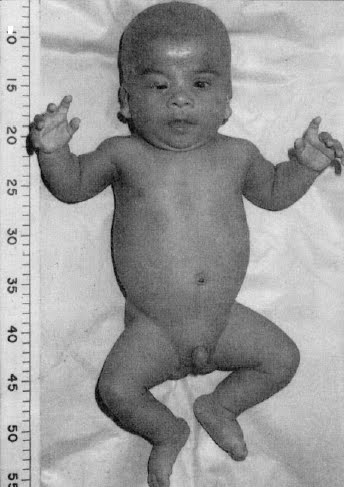
Síndrome de Prune Belly

Tríade:

  • Ausência ou deficiência da musculatura abdominal
  • O não desenvolvimento dos testículos
  • Uma anormal expansão da bexiga e problemas no trato urinário superior, que pode incluir a bexiga, ureteres e rins
  • Incidência:
    - 1/35000 à 1/50000 nascidos vivos
    - 95% em meninos 
  • Etiologia:
    - Duas hipóteses:

*   Defeito no desenvolvimento do mesoderma primá
rio
 * Obstrução do trato urinário durante o desenvolvimento fetal 


  • Quadro  clínico:
      - abdome
      - Órgãos do trato urinário
      - Intestino visualizado
      - Ausência dos testículos
      - Repetidas infecções do trato urinário
      - Refluxo vesicouretral

 
Patologia
     - Musculatura abdominal 
      * Miopatia: hipoplasia, assimetria muscular
      * Aparência: enrugada 
     
       - Trato uro-genital 
       * Uretra: extremamente dilatada, pode ocorrer estenose
       * Próstata: hipoplasia
       * Bexiga: distensão
       * Ureter: hidro ou mega - com dilatações, diminuição peristalse, refluxo
       * Rins: displasia, cistos, hipoplasia ou hidronefrose, infecções de repetições
       * Testículos: intra-abdominais   
        - Respiratório
       * Hipoplasia pulmonar; insuficiência respiratória

       * Atelectasia e pneumonia lobar: deformidade  torácica, função diafragmática e mecanismo  de tosse prejudicada.
 
        - Cardiovascular 
   * Defeito do septo atrial ou ventricular;
       tetralogia de Fallot. 
       - Musculoesquelético 
   * Pé eqüinovaro
   * Escoliose e deslocamento do quadril
   * Polidactilia
   * Pectus excavatum 


  • Diagnóstico:
   - Clínico
   - Ultra-sonografia(gestante e RN)
   - Testes sangüíneos
   - RX
   - Uretrocistografia miccional
   - Cintilografia renal
   - Outros
 
 Tratamento: 
   - antibioticoterapia,
   - vesicostomia
   - cirurgia de remodelamento da parede abdominal
   - correção de anomalia uro-genital
   - Nefrostomia, ureterostomia
   - Fisioterapia
   - A resolução da uropatia fetal é mandatória


quarta-feira, 22 de setembro de 2010

Síndrome de Young

A associação entre infecções respiratórias de repetição e azoospermia de causa obstrutiva foi descrita pela primeira vez em 1970, sendo denominada síndrome de Young. A síndrome de Young está incluída na discinesia ciliar primária, doença genética de caráter autossômico recessivo que determina anomalias ultra-estruturais dos cílios presentes na mucosa do aparelho respiratório e dos espermatozóides. Outra apresentação clínica da discinesia ciliar primária é a síndrome de Kartagener, caracterizada pela tríade sinusite-bronquiectasia-situs inversus.


O diagnóstico da síndrome de Young deve ser sempre lembrado nos casos de infecções respiratórias recorrentes (sinusites, rinites purulentas, pneumonias e bronquiectasias) associadas à infertilidade masculina. O diagnóstico é feito através da história clínica, fortemente sugestiva nas situações em que há antecedentes familiares de consangüinidade, uma vez que se trata de doença com herança autossômica recessiva.
Um dos principais diagnósticos diferenciais é a fibrose cística, na qual o aumento da viscosidade da secreção respiratória determina redução do clareamento mucociliar e infecções bacterianas secundárias do aparelho respiratório. Também a fibrose cística está associada à infertilidade masculina, em virtude do espessamento das secreções, enquanto que na síndrome de Young a obstrução do epidídimo decorre de malformação congênita. Dessa forma, a dosagem de sódio e cloro no suor é um passo fundamental no diagnóstico diferencial entre as duas entidades. Outro diferencial é a própria síndrome de Kartagener, na qual os pacientes apresentam elevada proporção de espermatozóides imóveis, porém sem relato de azoospermia. Também devem ser descartadas as imunodeficiências, celulares e humorais, congênitas ou adquiridas nos casos de infecções respiratórias recorrentes.
A confirmação da anomalia ultra-estrutural ciliar na síndrome de Young e nas demais formas clínicas da discinesia ciliar primária é bastante difícil, necessitando-se de técnicas caras como a microscopia eletrônica de transmissão. Existem várias alternativas para esse métodos, como a medida do clearance de sacarina e de radioalbumina e o estudo da freqüência de batimento ciliar em microscópio óptico de contraste de fase.
O acompanhamento do paciente com síndrome de Young inclui o aconselhamento genético à família e medidas para prevenção das infecções respiratórias e suas seqüelas: higiene nasal, uso de mucolíticos, fisioterapia respiratória e cirurgia endoscópica funcional para ampliação dos óstios de drenagem das cavidades paranasais. Através dessas medidas obtém-se melhora significativa da qualidade de vida dos pacientes, com controle adequado do quadro infeccioso respiratório.


Heranças relacionadas ao sexo

Herança ligada ao X recessiva:
O fenótipo aparece em todos os homens que apresentam o alelo, mas as mulheres só expressam o fenótipo se em homozigose recessiva.
A incidência do fenótipo é muito mais alta em homens do que em mulheres.

Um homem afetado passa todas as filhas o alelo afetado.
O pai afetado nunca passa o gene para os filhos, mas passa para todas as filhas.
Exemplos: hemofilia, daltonismo.


Herança ligado ao X dominante:
Se expressa em homozigotas e heterozigotas.
Homens afetados casados com mulheres normais não tem filhos afetados, mas todas as filhas são afetadas.
Exemplos: Raquitismo Hipofosfatêmico, síndrome de Rett.


Herança restrita ao sexo:
Os genes estão localizados no cromossomo Y.
Só aparece em machos.
Exemplo: hipertricose

XYhi > afetado
XYHI > normal

Herança influenciada pelo sexo:

É a variação na expressão de determinados genes em machos e fêmeas.
Pode ser devido à influência dos hormônios sexuais.
Exemplo: calvície, determinada por uma par de genes autossômicos, C e c.
Machos: comporta-se como dominante
Fêmeas: comporta-se como recessivo


Fonte: Herança

Síndrome de Kartagener

A síndrome de Kartagener, chamada atualmente de discinesia ciliar primária, é uma doença genética autossômica recessiva cuja alteração reside nos genes 4 y 12. Clinicamente se caracteriza pela tríade sinusite crônica, bronquiectasias e situs inversus parcial ou total. A prevalência é em torno de 1 para cada 68,000 indivíduos. O diagnóstico é feito mais frequentemente na infância pelo quadro clínico caracterizado por infecções respiratórias de repetição, porém podendo haver outros sintomas não-respiratórios como hipoacusia, surdez e alterações da fertilidade. 

Fisiopatologia: A ultrastrutura da célula ciliada é constituída por cílios medindo em torno de 6 mm de comprimento. Dentro de cada cílio encontra-se o axonema, o qual, por sua vez, é formado por nove pares de microtúbulos periféricos dispostos circunferencialmente a um par central de microtúbulos. O par central de microtúbulos é envolvido por uma bainha, enquanto os pares periféricos são ligados através de conexões de nexina, mantendo-se, assim, a integridade do axonema . Braços de dineína estendem-se de um par de microtúbulos ao par adjacente, em sentido horário, quando vistos a partir da base em direção ao ápice do cílio . Alterações dessa estrutura (ausência de braços de dineína, transposição de microtúbulos, presença de pares de microtúbulos supranumerários) levam a prejuízo do batimento ciliar, com conseqüente diminuição da depuração ("clearence") das secreções respiratórias e da motilidade de espermatozóides, nos pacientes do sexo masculino em idade fértil.


Tratamento: A DCP não possui tratamento específico. De forma semelhante ao que ocorre na fibrose cística e nas imunodeficências, o objetivo do tratamento é prevenir e diagnosticar precocemente os episódios infecciosos das vias aéreas, orientando-se o paciente a realizar fluidificação das secreções e fisioterapia respiratória. Dada a fisiopatologia da DCP, na qual o batimento ciliar é ineficaz para o clareamento das secreções, com conseqüente estase e infecção bacteriana secundária, entre os tratamentos preconizados estão a cirurgia endoscópica nasossinusal para ampliação dos óstios de drenagem dos seios paranasais, colocação de tubo de ventilação na orelha média e adenoidectomia. Com essas medidas tem sido observada melhora significativa na qualidade de vida dos pacientes com DCP.

Algumas fotos de achados radiográficos:


Síndrome de Noonan

"A imaginação é mais importante que a ciência, porque a ciência é limitada, ao passo que a imaginação abrange o mundo inteiro."


(Albert Einstein)


Características básicas da síndrome: baixa estatura, defeito cardíaco, pescoço curto ou alado, deformidade torácica, facies característico (com hipertelorismo, inclinação para baixo das fendas palpebrais, ptose palpebral, palato alto e má oclusão dentária, displasia auricular) e retardo mental em alguns casos. Em pacientes masculinos: criptorquidia.


Surgiu como um diagnóstico diferencial para a síndrome de Turner em 1963, por Noonan e Ehmke. Na Síndrome de Turner, que sempre se associa ao fenotipo feminino, há disgenesia ovariana com hipoplasia ou agenesia de elementos germinativos. O cariótipo é anormal, podendo haver apenas monossomia (45X), deleções ou outras alterações em um dos cromossomos X. Na Síndrome de Noonan ambos os sexos são afetados e o cariótipo é normal.


Etiologia: Monogênica autossômica dominante de expressividade muito variável. 
Prevalência: É relativamente elevada,entre 1:1000 e 1:2500 nascidos vivos. 


Fontes: Alterações comportamentais na Síndrome de Noonan: dados preliminares brasileiros
Síndrome de Noonan

A diferença entre congênito e genético

Congênito, de acordo com o dicionário médico, significa: Inato, característica presente à nascença: ou hereditária (genética) ou adquirida no útero, durante a gravidez.
Já genético, quer dizer: Relativo às características transmitidas pelos genes que formam os cromossomas das células reprodutoras.


Em outras palavras, congênito é aquilo que a criança nasce com ela, porque supõe-se que foi adquirido durante a gravidez. E isso independe de ser genético (herdado) ou não. Por exemplo: uma criança que nasce com Síndrome de Down, tem um transtorno congênito (nasceu com isso) e genético (porque é de herança cromossomal). Já uma criança que nasceu com surdez porque a mãe teve rubéola durante a gestação, tem um transtorno congênito, mas de origem ambiental.


Enquanto isso, uma pessoa pode manifestar algo genético sem ser congênito. Confuso? Não, muito simples! Doenças como diabetes, hipertensão, demência de Alzheimer, entre outras, têm um caráter genético envolvido, mas só se manifestam a partir de uma certa idade, muitas vezes já na terceira idade.


Genética é isso: simples assim!


Fonte: Dicionário Médico